
来源:清深储能
研究背景
随着储能技术和电动交通快速发展,开发下一代高能量密度电池已成为重要需求。锂金属电池因具有较高能量密度而受到广泛关注,但电解液与锂金属负极及高电压正极之间固有的界面不相容性,仍会限制其长期循环寿命。传统碳酸酯或醚类电解液虽然具有较高离子电导率,却可能形成以溶剂配位为主的溶剂化结构,带来较高的锂离子去溶剂化势垒、缓慢的界面动力学和持续的界面副反应。
为改善界面稳定性,研究者已发展新型锂盐和溶剂、电解液添加剂、弱溶剂化电解液以及局部高浓度电解液等策略。然而,许多方案依赖含氟组分,往往伴随离子电导率下降、成本增加和环境负担等问题。相比之下,无氟溶剂用于高电压正极的研究仍较有限;既有设计通常聚焦于溶剂自身的抗氧化稳定性,而对由溶剂和离子间相互作用共同决定的溶剂化团簇结构关注不足。
溶剂化团簇同时影响本体离子传输和电极界面稳定性:极性过强的溶剂有利于锂盐解离,却可能形成分散的溶剂主导结构;极性过弱的溶剂则容易形成较大聚集团簇,并削弱锂盐解离和传输动力学。因此,需要通过调控分子极性与竞争配位,在离子传输和界面稳定之间建立平衡。基于这一思路,本文以长链多齿醚二甘醇丁基甲醚 (DG) 为主体溶剂,以单齿醚仲丁基甲醚 (SBME) 为客体共溶剂,构建主客体协同电解液并调控其溶剂化团簇。
内容简介
锂金属电池可为下一代储能提供高能量密度,但电解液组分与电极之间的界面不相容性仍限制其循环寿命。传统基于极性或含氟溶剂的电解液通常面临传输动力学迟缓、成本高,甚至环境问题。本文通过合理调控无氟溶剂的极性和配位能力,报道了一种无氟主客体协同电解液 (HGSE):通过调节长链多齿醚与单齿醚溶剂之间的分子间相互作用构建该电解液。
两类溶剂之间较弱的 Hδ+−Oδ− 分子间相互作用可调控电解液的配位能力和溶剂化团簇尺寸,形成以接触离子对为主的溶剂化团簇结构,并提高离子电导率。同时,优化后的溶剂化团簇促进阴离子分解并抑制电极副反应,形成富 LiF 的阴离子衍生界面层,并减轻正极颗粒开裂。采用 HGSE 的 Li||NCM811 软包电池实现 472.5 Wh kg−1 的高能量密度;采用贫液电解液 (1.5 g Ah−1) 的 20 Ah 级无负极 Cu||Ni90 软包电池实现 525 Wh kg−1 的能量密度,并在 120 圈后保持 71.6% 的容量保持率。
相关成果以 “Solvation Cluster Engineering of Non-Fluorinated Ethers toward High-Energy Lithium Metal Batteries” 为题发表在国际期刊 Journal of the American Chemical Society 上。论文的通讯作者是南开大学的 Yong Lu 和 Jun Chen,第一作者为南开大学的 Xinyi Liu 与 Shuang Wu。
图文导读
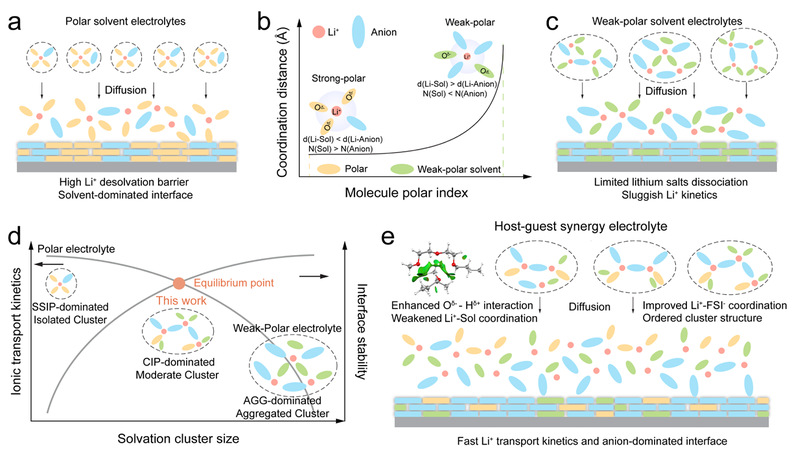
图 1. 分子极性与溶剂化团簇示意图。(a) 高极性溶剂形成的代表性溶剂化结构;(b) 溶剂分子极性对配位距离和配位结构的影响;(c) 弱极性溶剂形成的代表性溶剂化结构;(d) 极性调控的溶剂化团簇尺寸对离子传输动力学和界面稳定性的影响示意图。平衡点表示获得以接触离子对为主、尺寸适中的溶剂化团簇,从而兼顾电极界面形成与本体离子传输;(e) 所提出的主客体调控机制:引入弱极性客体共溶剂,削弱传统极性溶剂的配位能力并增强离子与阴离子的配位,从而调控溶剂化团簇尺寸。红色球为锂离子,蓝色椭圆为 FSI 阴离子,橙色椭圆为极性溶剂,绿色椭圆为非极性溶剂。
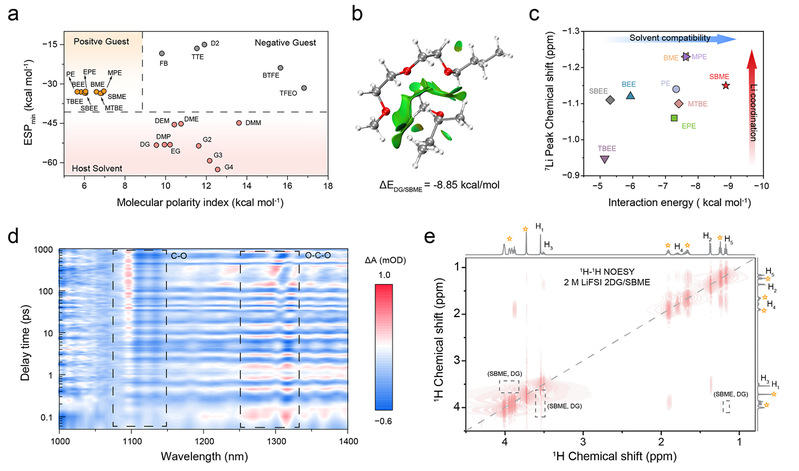
图 2. 主客体协同电解液设计。(a) 以最低静电势 (ESPmin) 和分子极性指数 (MPI) 界定主体和客体溶剂的标准。主体溶剂、正客体和负客体分别以粉色、橙色和灰色圆点表示;(b) 采用相互作用区域指示子 (IRI) 分析得到的 DG 与 SBME 相互作用能及梯度等值面,等值面按 −0.04 至 0.02 a.u. 的蓝—绿—红色标度绘制,并由 Multiwfn 和 VMD 绘制。(c) 由锂核核磁共振和与 DG 溶剂的相互作用能界定的客体溶剂设计原则;(d) DG/SBME 混合物的飞秒瞬态吸收映射图,延迟时间为 0.05–1000 ps;(e) 2 M LiFSI/DG-SBME (2:1, vol %) 的二维氢核核磁共振 NOESY 谱图。
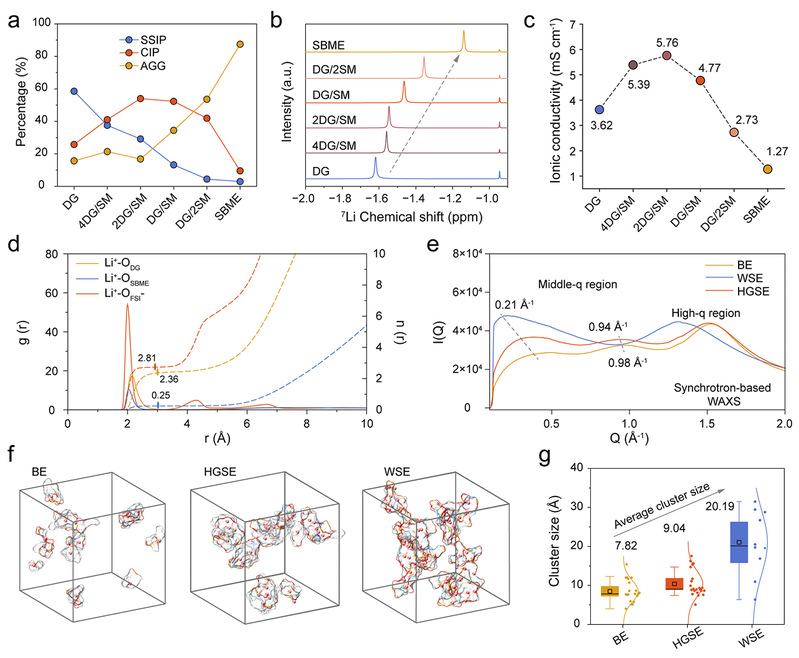
图 3. HGSE 电解液的表征与模拟。(a) 拉曼光谱中不同 DG/SBME 比例下锂离子溶剂化结构的分布;(b) 不同 DG/SBME 比例的 2 M LiFSI 电解液的锂核核磁共振谱;(c) 30 °C 下相应电解液的离子电导率;(d) 分子动力学模拟计算的 HGSE [2 M LiFSI/DG-SBME (2:1)] 中径向分布函数 g(r) 和配位数 N(r);(e) 基准电解液 (BE)、弱溶剂化电解液 (WSE) 和 HGSE 的同步辐射广角 X 射线散射强度;(f) 三类电解液中团簇结构的分子动力学快照;(g) 最后一帧中团簇尺寸的统计结果。
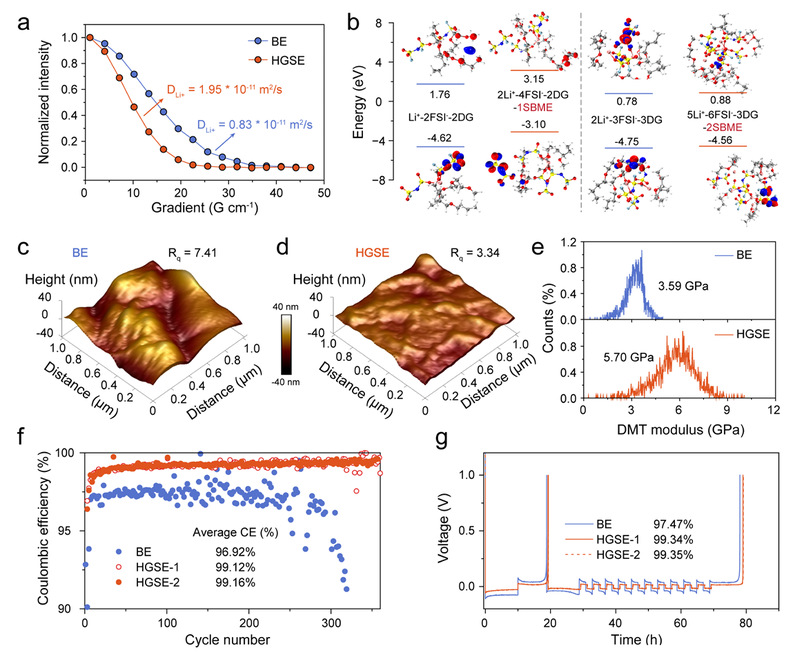
图 4. 传输动力学和与锂金属负极相容性的分析。(a) BE 和 HGSE 的锂核扩散有序谱衰减曲线;(b) 从分子动力学模拟中提取的代表性溶剂化结构的最高占据分子轨道和最低未占据分子轨道能级;(c、d) 分别在 BE 和 HGSE 中循环后的锂表面原子力显微镜形貌;(e) 相应的 DMT 模量分布;(f) 在 0.5 mA cm−2、1 mAh cm−2 条件下,BE 和 HGSE 的长期锂沉积/剥离库仑效率测试;(g) 采用 Aurbach 方法测试的 BE 和 HGSE 锂||铜半电池,其中 HGSE-1 和 HGSE-2 分别代表平行样品 1 和 2。
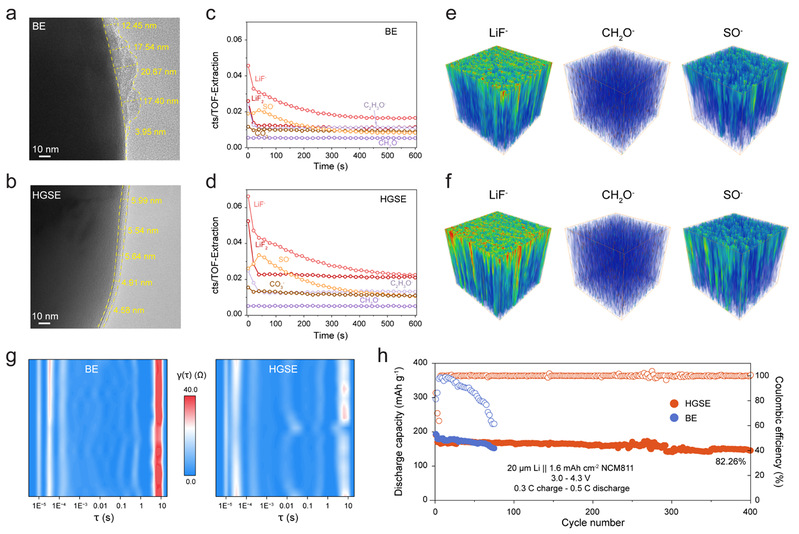
图 5. 循环后 NCM811 正极及其正极电解液界面层的结构与组分表征。(a、b) 分别为在 BE 和 HGSE 中循环 50 圈后 NCM811 颗粒的透射电子显微镜图像;(c、e) BE 中形成的正极电解液界面层元素碎片飞行时间二次离子质谱深度剖面及 LiF−、CH2O− 和 SO− 的三维分布;(d、f) HGSE 中对应的深度剖面和三维分布;(g) 不同电解液中 Li||NCM811 电池在不同荷电状态下的原位弛豫时间分布;(h) 使用不同电解液的 Li||NCM811 半电池在 3.0–4.3 V 电压范围内的循环性能。
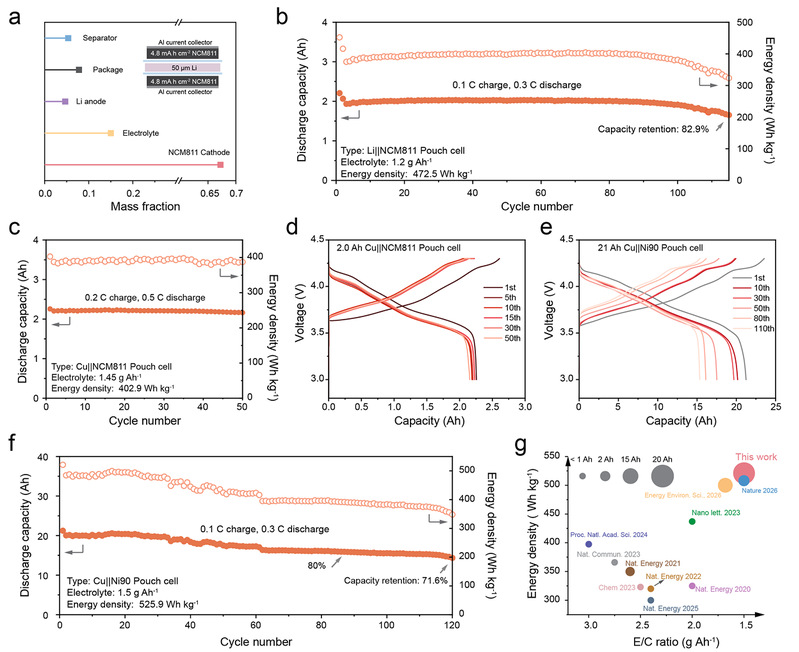
图 6. 不同软包电池的电化学性能。(a) Li||NCM811 软包电池的示意图和参数;(b) Li||NCM811 软包电池的长期循环性能:经两次化成循环后,在 3.0–4.3 V 范围内以 0.1 C 充电、0.3 C 放电;化成阶段分别采用 0.05 C 和 0.1 C 充放电;(c) 2 Ah Cu||NCM811 软包电池的循环性能,(d) 其相应充放电曲线。该电池经一次化成循环后,在 3.0–4.3 V 范围内以 0.2 C 充电、0.5 C 放电;化成阶段采用 0.05 C 充电和 0.2 C 放电;(e) 20 Ah Cu||Ni90 软包电池的充放电曲线,(f) 其循环性能。该电池经一次化成循环后,在 3.0–4.3 V 范围内以 0.1 C 充电、0.3 C 放电;化成阶段采用 0.05 C 充电和 0.1 C 放电;(g) 本工作与已有报道中采用电解液设计的无负极软包电池性能比较。
总结与展望
本研究提出了一种无氟主客体协同电解液设计策略,以平衡离子传输动力学与界面稳定性。该策略的关键在于,通过调控主体溶剂和客体溶剂之间的分子极性与范德华相互作用,调节溶剂化团簇的结构和尺寸。全面的光谱和计算表征证实,优化后的 HGSE 可形成尺寸适中、以接触离子对为主的溶剂化团簇。
这一溶剂化团簇可加速本体锂离子扩散,并减轻溶剂分解,从而促进形成均匀、稳健、富 LiF 的阴离子衍生界面层。得益于有利的本体与界面化学,采用 HGSE 的 Li||NCM811 软包电池在 110 圈后保持 82.9% 的容量;更重要的是,该电解液使 20 Ah 级无负极 Cu||Ni90 软包电池实现 525 Wh kg−1 的能量密度,并在 120 圈后保持 71.6% 的初始容量。该 HGSE 策略揭示了分子极性和分子间相互作用对溶剂化团簇的影响,进而影响离子传输和界面化学。通过调控分子间相互作用,这一主客体团簇工程策略为开发用于高能量密度、可持续锂金属电池的新型无氟电解液提供了通用途径。
关注“南开化学”微信公众号